Ver traducción automática
Esta es una traducción automática. Para ver el texto original en inglés haga clic aquí
#Tendencias de productos
{{{sourceTextContent.title}}}
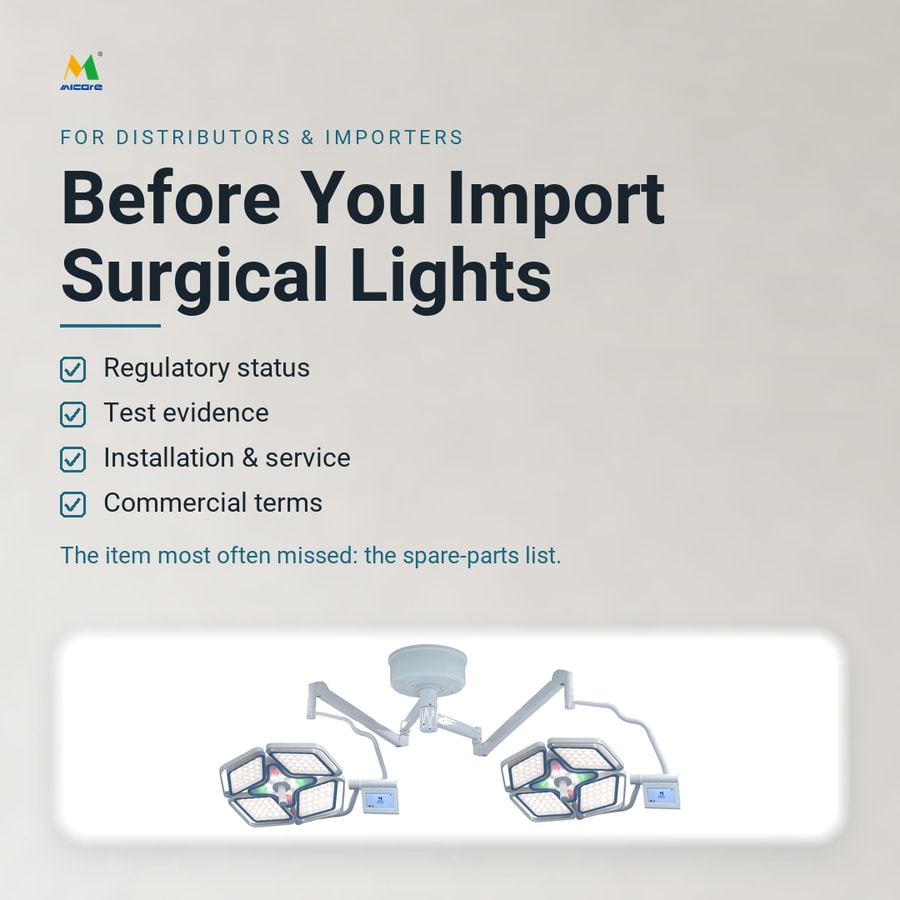
Qué hay que comprobar antes de importar lámparas quirúrgicas: lista de comprobación para distribuidores
{{{sourceTextContent.subTitle}}}
En el ámbito de la iluminación quirúrgica, suele ser el expediente de documentación —y no el valor de iluminancia— lo que determina si un pedido de importación se tramita sin problemas. Una lista de comprobación práctica para distribuidores, que abarque el estado normativo, los resultados de las pruebas, las condiciones reales de instalación y co
{{{sourceTextContent.description}}}
Nanchang / Shanghái — Para un distribuidor, los costosos errores en materia de iluminación quirúrgica rara vez tienen que ver con la luz en sí misma. Salen a la luz meses más tarde: una licitación que exige un documento que nadie solicitó en la fase de presupuesto, una lámpara quirúrgica de techo que no se puede colgar del techo que tiene realmente el hospital, o una conversación sobre piezas de recambio que se produce tras la primera instalación en lugar de antes del primer pedido.
La siguiente lista de comprobación se ha redactado desde el punto de vista del proveedor en ese diálogo. Se trata de la secuencia de preguntas que más a menudo se le plantean al equipo de exportación de Micare y, en varios casos, la secuencia que el propio equipo tiene que plantear, ya que la licitación del comprador no lo hacía.
1. La situación normativa del producto —no solo de la fábrica—
El malentendido más habitual en esta categoría se resume en una sola frase: «nuestro proveedor está registrado en la FDA». El registro del establecimiento y la autorización del producto son dos cosas diferentes, reguladas por dos partes distintas de la misma normativa.
Según el título 21 del CFR, parte 807, un fabricante registra su establecimiento y enumera los dispositivos que fabrica. Ese registro es una declaración relativa a una instalación de fabricación. No supone la constatación de que ningún dispositivo concreto esté autorizado, aprobado o certificado. Por el contrario, una notificación previa a la comercialización 510(k) se recoge en la 21 CFR, Parte 807, Subparte E, y constituye una vía a nivel de dispositivo basada en la equivalencia sustancial con un dispositivo de referencia comercializado legalmente.
En el caso concreto de las lámparas quirúrgicas, conviene comprender esta situación antes de evaluar una licitación. El artículo 21 CFR 878.4580 clasifica la lámpara quirúrgica como de Clase II (controles especiales), y el mismo artículo exime a una lista definida de tipos de productos —entre los que se incluyen las lámparas de quirófano, lámparas quirúrgicas de techo, lámparas quirúrgicas de pie, lámparas quirúrgicas endoscópicas y accesorios para lámparas quirúrgicas, de los procedimientos de notificación previa a la comercialización, con sujeción a las limitaciones del § 878.9. Dicha disposición fue modificada el 30 de diciembre de 2019.
La consecuencia práctica: la ausencia de un número 510(k) en una lámpara quirúrgica no es, por sí sola, prueba de que un proveedor incumpla la normativa, y un distribuidor que lo considere así rechazará a fabricantes que sí cumplen con la normativa. La pregunta correcta no es «¿tiene un 510(k)?», sino «¿bajo qué normativa de clasificación se enmarca este dispositivo y en qué se basa esa posición?». Esa cuestión puede verificarse en la propia base de datos de clasificación de productos de la FDA antes de realizar una oferta.
En el ámbito europeo, el marcado CE conforme al Reglamento MDR 2017/745 de la UE tampoco es una etiqueta que deba tomarse al pie de la letra. Solicite la Declaración de Conformidad y consulte la clase de riesgo del dispositivo en dicho documento, en lugar de en un folleto. Comprueba que el alcance del certificado del sistema de calidad cubra exactamente la familia de dispositivos objeto de la oferta y confirma la información del UDI que el proveedor incluirá en la etiqueta y en la base de datos de la UE. Para mercados fuera de la UE y de Estados Unidos, pregunta qué régimen se aplica y quién es el titular del registro; a menudo, la respuesta no es la misma empresa que emite la factura.
2. El paquete de documentación que decide las licitaciones
Las licitaciones las evalúan personas que leen documentos, no catálogos. El paquete que conviene recopilar antes del primer presupuesto incluye:
Una ficha técnica actualizada en la que se indiquen las condiciones de ensayo, no solo las cifras más destacadas. En el ámbito de la iluminación quirúrgica, una distancia de trabajo, un tamaño de haz o una temperatura de color indicados sin sus condiciones de medición no constituyen una especificación, sino una cifra de marketing. Solicita que se especifiquen las condiciones junto con la cifra.
Un informe de ensayo conforme a la norma IEC 60601-2-41, la norma específica que regula las luminarias quirúrgicas y las luminarias para diagnóstico. Tenga en cuenta la edición: la edición vigente de la norma IEC 60601-2-41 es la de 2021, que anula y sustituye a la segunda edición publicada en 2009, junto con su enmienda de 2013. Si la documentación de un proveedor solo hace referencia a la edición de 2009, pregunte si existe un informe conforme a la edición actual.
La norma general de seguridad IEC 60601-1 y la norma complementaria de compatibilidad electromagnética, como parte del mismo expediente de seguridad.
Un certificado de gestión de la calidad según la norma ISO 13485 en el que se vean claramente su ámbito de aplicación y su fecha de caducidad; no un certificado correspondiente a otra sede o a otra familia de productos.
Las instrucciones de uso y el etiquetado en el idioma del mercado de destino. Una traducción de la ficha del producto no es un sustituto válido; el etiquetado reglamentario tiene una lista de contenidos definida.
En el caso de una licitación que lo requiera, el resumen de gestión de riesgos o una declaración de conformidad con los requisitos generales de seguridad y rendimiento aplicables.
3. La realidad de la instalación en el mercado de destino
La mayoría de las renegociaciones en esta categoría se producen después de que se haya aceptado la oferta técnica, y casi todas ellas se refieren a la instalación.
Realidad eléctrica. Confirma la tensión, la frecuencia y el estándar de enchufe o conector del mercado de destino, y verifica que la variante presupuestada sea la adecuada para ese mercado y no una configuración doméstica con adaptador. Solicita el informe de seguridad eléctrica correspondiente a dicha variante.
Unidades de montaje en techo. En el caso de una lámpara quirúrgica de montaje en techo, la interfaz con el edificio es más importante que la propia lámpara: la estructura y el material del techo, la altura de montaje disponible, la capacidad de carga y —lo más importante— quién es responsable de la interfaz estructural y de cualquier refuerzo. Acuerde esto por escrito antes de firmar la oferta.
Unidades móviles y de pie. Confirma la anchura de las puertas, la carga admisible del suelo y el espacio de almacenamiento necesario. Una unidad móvil que no se pueda desplazar por el departamento acabará siendo devuelta.
Modelo de servicio. Establece quién realiza la instalación, quién se encarga del mantenimiento, cuál es el plazo de entrega de las piezas de recambio y si la licitación exige un socio de servicio local.
4. Las condiciones comerciales que determinan el margen
Incoterms. Acuerda explícitamente el Incoterm (y el lugar designado). Los presupuestos que solo indican «FOB» o «CIF» sin especificar el lugar de entrega son la causa de la mayoría de las sorpresas en el coste total de importación.
Clasificación aduanera. Confirma el código SA con el proveedor y con tu propio agente de aduanas, y comprueba que coincida con la descripción del producto en la factura comercial. La clasificación determina los derechos de aduana y, en algunos mercados, los requisitos de evaluación de la conformidad en la frontera.
Garantía. Pregunta qué cubre la garantía, qué excluye y si la ofrece el fabricante o el representante local. Pregunta específicamente por los consumibles, las baterías y los componentes ópticos.
Piezas de recambio. Solicita la lista de piezas de recambio recomendadas y el ciclo de sustitución de los consumibles antes del primer pedido, no después de la primera reclamación. En el caso de los equipos que funcionan con baterías, esto incluye la disponibilidad de las mismas.
Cantidad mínima de pedido, plazo de entrega y embalaje. Pregunta cuál es el plazo de entrega correspondiente al volumen de tu pedido y confirma que las especificaciones de embalaje sean adecuadas para el modo de transporte que pretendes utilizar.
5. En resumen: solicítelo por escrito
Antes de realizar un primer pedido de importación de lámparas quirúrgicas, solicite —en un único correo electrónico y por escrito— la ficha técnica actualizada con las condiciones de ensayo, el informe IEC 60601-2-41 con su fecha de edición, los informes generales de seguridad y de compatibilidad electromagnética (EMC), el certificado ISO 13485 con su ámbito de aplicación, la declaración de conformidad para la UE (o su equivalente para su mercado), los idiomas disponibles para el etiquetado y las instrucciones de uso, la información sobre el UDI, la lista de piezas de recambio y las condiciones de garantía.
Un proveedor que responda a ese correo electrónico de forma completa es un proveedor con el que puedes planificar la instalación. Un proveedor que responda solo a la mitad es un proveedor cuyos problemas llegarán con el envío.
Preguntas frecuentes
¿Cuál es la diferencia entre el registro de un establecimiento ante la FDA y una notificación 510(k)? El registro de un establecimiento conforme a la Parte 807 del Título 21 del CFR registra la planta de fabricación y enumera los productos sanitarios que fabrica. Se trata de una declaración sobre la planta. Una notificación previa a la comercialización 510(k) es una vía a nivel de dispositivo según la Parte 807, Subparte E, del 21 CFR, basada en la equivalencia sustancial con un dispositivo de referencia comercializado legalmente. El hecho de que una instalación esté registrada no significa, por sí solo, que un dispositivo concreto esté autorizado o aprobado.
¿Es siempre necesario un 510(k) para una lámpara quirúrgica? No. Según el 21 CFR 878.4580, la lámpara quirúrgica es un producto de Clase II con controles especiales, y una lista definida de tipos de productos —incluidas las lámparas de quirófano, las lámparas quirúrgicas de techo y los accesorios para lámparas quirúrgicas— está exenta de la notificación previa a la comercialización, con sujeción a las limitaciones del § 878.9. La categoría a la que pertenece un dispositivo concreto debe confirmarse consultando la base de datos de clasificación de productos de la FDA, en lugar de darse por supuesta.
¿Cuál es la edición actual de la norma IEC 60601-2-41? La edición actual es la de 2021, que anula y sustituye a la segunda edición publicada en 2009 y a su enmienda de 2013. Un informe de ensayo que cite únicamente la edición de 2009 no es automáticamente inválido, pero conviene preguntar si existe un informe conforme a la edición actual.
¿Debe un distribuidor aceptar un certificado CE sin la Declaración de conformidad? No. La Declaración de conformidad es el documento en el que el fabricante indica la clase de riesgo y la normativa aplicada. Consulte la clase en dicho documento, confirme que el alcance del certificado del sistema de calidad cubre la familia de productos objeto del presupuesto y compruebe la información del UDI.
¿Qué elemento suele faltar con mayor frecuencia en un primer presupuesto? La lista de piezas de recambio. Es lo que los distribuidores solicitan con mayor frecuencia tras la primera instalación y lo que suele determinar si un pedido posterior resulta rentable.
¿Puede Micare proporcionar este paquete para una configuración específica? Sí. El equipo de ingeniería y cumplimiento normativo de Micare puede facilitar la ficha técnica actualizada, la documentación de ensayos aplicable, el certificado del sistema de calidad y el paquete de cumplimiento normativo para una configuración específica, previa solicitud, antes de emitir un presupuesto.
Acerca de Nanchang Micare Medical Equipment Co., Ltd.
Nanchang Micare Medical Equipment Co., Ltd. diseña, fabrica y exporta equipos de iluminación quirúrgica y médica, entre los que se incluyen lámparas quirúrgicas, lámparas de exploración, lámparas frontales quirúrgicas, lupas binoculares, visores de radiografías y accesorios para mesas de operaciones, con capacidad para fabricar bajo marca de terceros (OEM) y diseño de marca de terceros (ODM). La planta de fabricación de la empresa cuenta con la certificación ISO 13485:2016, y sus productos llevan el marcado CE conforme al Reglamento de la UE sobre productos sanitarios (MDR) 2017/745. La planta es un establecimiento registrado en la FDA (n.º de registro 3023808059); dicho registro es una declaración sobre la planta de fabricación y no constituye una autorización ni aprobación de ningún dispositivo concreto.
Los distribuidores que estén evaluando a Micare para una licitación o un primer pedido de importación pueden consultar la gama de productos en el perfil de la empresa en MedicalExpo: https://www.medicalexpo.com/soc/nanchang-micare-medical-equipment-123592.html
Este artículo describe los marcos normativos aplicables a la iluminación quirúrgica en general y se proporciona únicamente a título de referencia comercial. No constituye asesoramiento jurídico, aduanero ni normativo, ni supone una declaración de que ningún producto específico esté autorizado, aprobado o certificado en ningún mercado. Los requisitos de clasificación, evaluación de la conformidad y etiquetado dependen del dispositivo y del mercado de destino; compruébalos consultando las publicaciones vigentes de la autoridad emisora y la documentación del fabricante correspondiente al modelo exacto que pretendes importar.
Equipo de Ingeniería Médica de Micare